Domain hybridhotels.de kaufen?
Wir ziehen mit dem Projekt
hybridhotels.de um.
Sind Sie am Kauf der Domain
hybridhotels.de interessiert?
domain@kv-gmbh.de · 0541-91531010
Domain hybridhotels.de kaufen?
Ist PKU heilbar?
Nein, PKU (Phenylketonurie) ist eine genetische Störung, die lebenslang anhält. Es gibt keine Heilung für PKU, aber sie kann durch eine spezielle Diät kontrolliert werden. Diese Diät beinhaltet die Beschränkung von Lebensmitteln, die Phenylalanin enthalten, da Menschen mit PKU dieses nicht richtig verarbeiten können. Die Einhaltung dieser Diät ist entscheidend, um gesundheitliche Probleme im Zusammenhang mit PKU zu vermeiden. Es ist wichtig, frühzeitig mit der Diagnose und Behandlung von PKU zu beginnen, um die bestmöglichen Ergebnisse zu erzielen. **
Was ist die PKU?
Die PKU steht für Phenylketonurie, eine angeborene Stoffwechselstörung, bei der der Körper nicht in der Lage ist, das Aminosäure Phenylalanin richtig abzubauen. Dies führt zu einem Anstieg von Phenylalanin im Blut, was zu schweren gesundheitlichen Problemen führen kann. Betroffene müssen eine lebenslange Diät einhalten, die eine geringe Aufnahme von Phenylalanin beinhaltet. Unbehandelt kann die PKU zu geistiger Behinderung, Entwicklungsverzögerungen und anderen schwerwiegenden Komplikationen führen. Frühzeitiges Screening und eine strenge Diät sind entscheidend für die Gesundheit von Menschen mit PKU. **

Ähnliche Suchbegriffe für PKU Phenylketonurie
Top-Angebote
Produkte zum Begriff PKU Phenylketonurie:
-
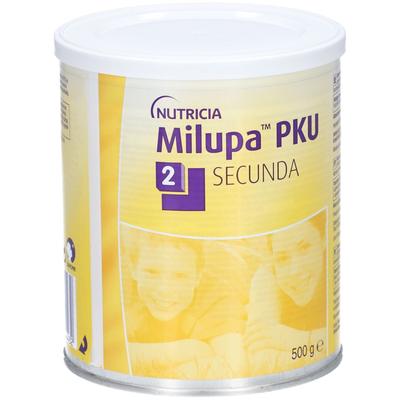
Milupa PKU 2 Secunda Pulver 500 gMilupa PKU-Produkte sind phenylalaninfreie Protein-supplemente zur diätetischen Behandlung von Phenylketonurie (PKU) und Hyperphenylalaninämie (HPA). Es handelt sich dabei um phenylalaninfreie Aminosäurenmischungen, die bedarfsgerecht mit Vitaminen,...356,89 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
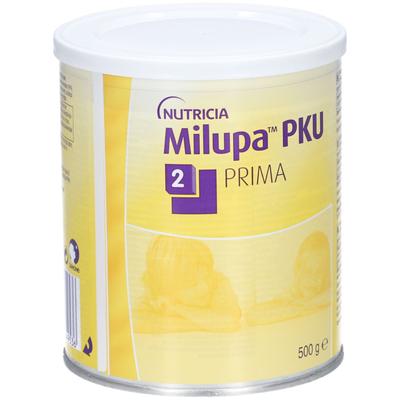
Milupa PKU 2 prima Pulver 500 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. Milupa PKU 2-prima ist eine phenylalaninfreie Aminosäurenmischung, die speziell für Kleinkinder ab 1 Jahr und Schulkinder...290,29 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
PKU Anamix Frucht-Vanille Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Frucht Vanille Geschmack - Speziell für Menschen mit Phenylketonurie PKU Anamix Frucht Vanille Geschmack ist eine wohlschmeckende, phenylalaninfreie Nahrungsmittelergänzung, die speziell für Menschen mit Phenylketonurie entwickelt wurde. Es bietet alle notwendigen Nährstoffe für das Wachstum und die Entwicklung ohne Phenylalanin. Wohlschmeckend mit Vanillegeschmack Ohne Phenylalanin Erhält alle notwendigen Nährstoffe für das Wachstum und die Entwicklung Alle Vorteile auf einen Blick: Geeignet für Kinder und Erwachsene Bereit zum Trinken Einfach in der Anwendung Zutaten: Wasser, Glukosesirup, modifizierte Maisstärke, pflanzliche Öle (Rapsöl, Sonnenblumenöl), Mineralstoffe (Calciumcitrat, Natriumcitrat, Kaliumcitrat, Kaliumchlorid, Magnesiumcitrat, Eisensulfat, Zinksulfat, Kupfersulfat, Manganosulfat, Kaliumiodid, Natriumselenat), Vitamine (C, E, Niacin, Pantothensäure, B6, Thiamin, Riboflavin, A, Folsäure, K, Biotin, D), Emulgator (E471), Verdickungsmittel (E407), Aromen, Säureregulator (E330). Allergene: Keine Nährwerte pro 100 ml: Nährwert Pro 100 ml Brennwert 105 kcal Fett 4,8 g - davon gesättigte Fettsäuren 0,8 g Kohlenhydrate 12,7 g - davon Zucker 3,5 g Eiweiß 3,0 g Salz 0,12 g Verzehrempfehlung: Verzehren Sie täglich die empfohlene Menge gemäß den Anweisungen Ihres Arztes oder Ernährungsberaters. Hinweis: Die angegebene empfohlene Tagesmenge darf nicht überschritten werden. Aufbewahrung: Kühl, trocken und lichtgeschützt lagern. Nach dem Öffnen im Kühlschrank aufbewahren und innerhalb von 24 Stunden verbrauchen. Nettofüllmenge: 200 ml Herstellerdaten: Nutricia GmbH Deutscher Platz 1 04103 Leipzig 16499697 Nahrungsergänzungsmittel... x Martin Wirtz Martin602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
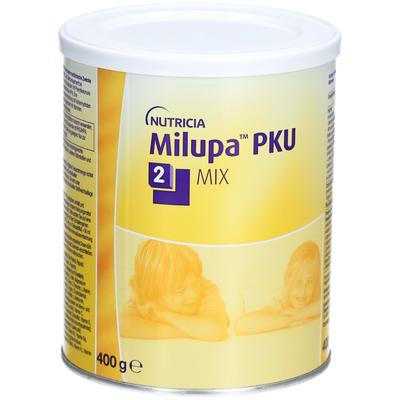
Milupa PKU 2 Mix Pulver 400 gBitte achten Sie auf eine abwechslungsreiche und ausgewogene Ernährung und gesunde Lebensweise. Milupa PKU 2 Mix – Ein speziell entwickeltes Pulver zur diätetischen Behandlung von Phenylketonurie (PKU). Diese ausgewogene Aminosäurenmischung ist für...205,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter

-
Welche Lebensmittel bei PKU?
Bei PKU (Phenylketonurie) müssen Lebensmittel vermieden werden, die reich an Phenylalanin sind, da der Körper dieses nicht richtig abbauen kann. Dazu gehören Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte. Stattdessen sollten Lebensmittel mit niedrigem Phenylalaningehalt bevorzugt werden, wie bestimmte Gemüsesorten, Obst, Getreideprodukte und spezielle eiweißarme Produkte für PKU-Patienten. Es ist wichtig, eine eiweißarme Diät einzuhalten, um gesundheitliche Komplikationen zu vermeiden und die Symptome von PKU zu kontrollieren. Es ist ratsam, sich von einem Ernährungsberater oder Arzt beraten zu lassen, um eine ausgewogene und gesunde Ernährung zu gewährleisten. **
-
Was ist Phenylketonurie?
Phenylketonurie (PKU) ist eine angeborene Stoffwechselstörung, bei der der Körper das Enzym Phenylalaninhydroxylase nicht oder nur unzureichend produziert. Dadurch kann der Körper Phenylalanin, eine Aminosäure, nicht richtig abbauen. Eine unbehandelte PKU kann zu geistiger Behinderung und anderen neurologischen Problemen führen. Die Behandlung besteht in einer lebenslangen Diät, die phenylalaninarme Lebensmittel enthält. **
-
Wie entsteht Phenylketonurie?
Phenylketonurie entsteht aufgrund eines genetischen Defekts, der dazu führt, dass der Körper nicht in der Lage ist, das Enzym Phenylalanin-Hydroxylase zu produzieren. Dieses Enzym ist notwendig, um Phenylalanin in Tyrosin umzuwandeln. Wenn dieser Prozess gestört ist, sammelt sich Phenylalanin im Körper an und kann schädliche Auswirkungen haben. Unbehandelt kann dies zu einer Ansammlung von Phenylalanin im Gehirn führen, was zu geistiger Behinderung und anderen neurologischen Problemen führen kann. Die Erkrankung wird in der Regel durch einen Bluttest bei Neugeborenen diagnostiziert. **
-
Wie viele Menschen haben PKU?
PKU, auch bekannt als Phenylketonurie, ist eine seltene genetische Stoffwechselstörung, die durch einen Mangel an einem Enzym verursacht wird, das Phenylalanin abbaut. Schätzungen zufolge betrifft PKU etwa 1 von 10.000 bis 15.000 Neugeborenen weltweit. Dies bedeutet, dass nur eine sehr kleine Anzahl von Menschen von dieser Erkrankung betroffen ist. Aufgrund der Seltenheit von PKU gibt es spezialisierte Behandlungszentren und Programme, die sich auf die Betreuung von Patienten mit dieser Störung konzentrieren. Die frühzeitige Diagnose und Behandlung von PKU sind entscheidend, um Komplikationen zu vermeiden und eine gute Lebensqualität zu gewährleisten. **


Was essen bei Phenylketonurie?
Bei Phenylketonurie ist es wichtig, eine spezielle Diät einzuhalten, die arm an Phenylalanin ist. Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte sind reich an Phenylalanin und sollten vermieden werden. Stattdessen sollten Lebensmittel wie Obst, Gemüse, Reis, Kartoffeln und spezielle eiweißarme Produkte verzehrt werden. Es ist wichtig, regelmäßig den Phenylalanin-Spiegel im Blut zu überwachen und sich von einem Ernährungsberater oder Arzt beraten zu lassen, um sicherzustellen, dass die Diät ausgewogen und den individuellen Bedürfnissen angepasst ist. Es ist auch ratsam, spezielle Nahrungsergänzungsmittel einzunehmen, um sicherzustellen, dass der Körper alle notwendigen Nährstoffe erhält. **
Wie wird Phenylketonurie vererbt?
Phenylketonurie wird autosomal-rezessiv vererbt, was bedeutet, dass beide Elternteile das mutierte Gen tragen müssen, um die Krankheit an ihr Kind weiterzugeben. Wenn beide Elternteile Träger des mutierten Gens sind, besteht eine 25%ige Wahrscheinlichkeit, dass ihr Kind die Krankheit entwickelt. Wenn nur ein Elternteil das mutierte Gen trägt, wird das Kind lediglich zum Träger des Gens, ohne Symptome zu zeigen. Die Vererbung der Phenylketonurie folgt also einem klaren genetischen Muster. **
Top-Angebote
Produkte zum Begriff PKU Phenylketonurie:
-
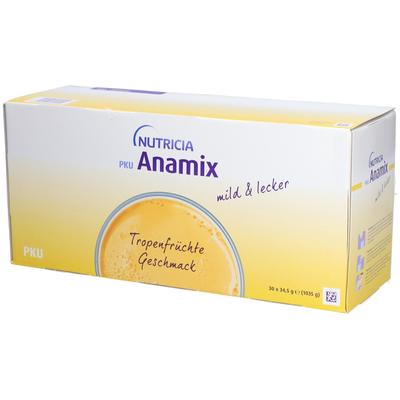
PKU Anamix Tropenfrüchte Pulver 30x34,5 gBitte achten Sie aufeine abwechslungsreiche und ausgewogene Ernährung und eine gesunde Lebensweise. NUTRICIA PKU Anamix phenylalaninfreie Aminosäurenmischung mit Energie aus Kohlenhydraten und Fett angereichert mit Vitaminen, Mineralstoffen und...577,19 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
PKU Anamix Waldbeere Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Waldbeere Geschmack – Speziell für Menschen mit Phenylketonurie PKU Anamix Waldbeere Geschmack ist eine...602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Milupa PKU 2 Secunda Pulver 500 gMilupa PKU-Produkte sind phenylalaninfreie Protein-supplemente zur diätetischen Behandlung von Phenylketonurie (PKU) und Hyperphenylalaninämie (HPA). Es handelt sich dabei um phenylalaninfreie Aminosäurenmischungen, die bedarfsgerecht mit Vitaminen,...356,89 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Milupa PKU 2 prima Pulver 500 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. Milupa PKU 2-prima ist eine phenylalaninfreie Aminosäurenmischung, die speziell für Kleinkinder ab 1 Jahr und Schulkinder...290,29 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Ist PKU heilbar?
Nein, PKU (Phenylketonurie) ist eine genetische Störung, die lebenslang anhält. Es gibt keine Heilung für PKU, aber sie kann durch eine spezielle Diät kontrolliert werden. Diese Diät beinhaltet die Beschränkung von Lebensmitteln, die Phenylalanin enthalten, da Menschen mit PKU dieses nicht richtig verarbeiten können. Die Einhaltung dieser Diät ist entscheidend, um gesundheitliche Probleme im Zusammenhang mit PKU zu vermeiden. Es ist wichtig, frühzeitig mit der Diagnose und Behandlung von PKU zu beginnen, um die bestmöglichen Ergebnisse zu erzielen. **
-
Was ist die PKU?
Die PKU steht für Phenylketonurie, eine angeborene Stoffwechselstörung, bei der der Körper nicht in der Lage ist, das Aminosäure Phenylalanin richtig abzubauen. Dies führt zu einem Anstieg von Phenylalanin im Blut, was zu schweren gesundheitlichen Problemen führen kann. Betroffene müssen eine lebenslange Diät einhalten, die eine geringe Aufnahme von Phenylalanin beinhaltet. Unbehandelt kann die PKU zu geistiger Behinderung, Entwicklungsverzögerungen und anderen schwerwiegenden Komplikationen führen. Frühzeitiges Screening und eine strenge Diät sind entscheidend für die Gesundheit von Menschen mit PKU. **
-
Welche Lebensmittel bei PKU?
Bei PKU (Phenylketonurie) müssen Lebensmittel vermieden werden, die reich an Phenylalanin sind, da der Körper dieses nicht richtig abbauen kann. Dazu gehören Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte. Stattdessen sollten Lebensmittel mit niedrigem Phenylalaningehalt bevorzugt werden, wie bestimmte Gemüsesorten, Obst, Getreideprodukte und spezielle eiweißarme Produkte für PKU-Patienten. Es ist wichtig, eine eiweißarme Diät einzuhalten, um gesundheitliche Komplikationen zu vermeiden und die Symptome von PKU zu kontrollieren. Es ist ratsam, sich von einem Ernährungsberater oder Arzt beraten zu lassen, um eine ausgewogene und gesunde Ernährung zu gewährleisten. **
-
Was ist Phenylketonurie?
Phenylketonurie (PKU) ist eine angeborene Stoffwechselstörung, bei der der Körper das Enzym Phenylalaninhydroxylase nicht oder nur unzureichend produziert. Dadurch kann der Körper Phenylalanin, eine Aminosäure, nicht richtig abbauen. Eine unbehandelte PKU kann zu geistiger Behinderung und anderen neurologischen Problemen führen. Die Behandlung besteht in einer lebenslangen Diät, die phenylalaninarme Lebensmittel enthält. **
Ähnliche Suchbegriffe für PKU Phenylketonurie
-
PKU Anamix Frucht-Vanille Pulver 30x34,5 gNahrungsergänzungsmittel sind kein Ersatz für eine ausgewogene und abwechslungsreiche Ernährung und eine gesunde Lebensweise. PKU Anamix Frucht Vanille Geschmack - Speziell für Menschen mit Phenylketonurie PKU Anamix Frucht Vanille Geschmack ist eine wohlschmeckende, phenylalaninfreie Nahrungsmittelergänzung, die speziell für Menschen mit Phenylketonurie entwickelt wurde. Es bietet alle notwendigen Nährstoffe für das Wachstum und die Entwicklung ohne Phenylalanin. Wohlschmeckend mit Vanillegeschmack Ohne Phenylalanin Erhält alle notwendigen Nährstoffe für das Wachstum und die Entwicklung Alle Vorteile auf einen Blick: Geeignet für Kinder und Erwachsene Bereit zum Trinken Einfach in der Anwendung Zutaten: Wasser, Glukosesirup, modifizierte Maisstärke, pflanzliche Öle (Rapsöl, Sonnenblumenöl), Mineralstoffe (Calciumcitrat, Natriumcitrat, Kaliumcitrat, Kaliumchlorid, Magnesiumcitrat, Eisensulfat, Zinksulfat, Kupfersulfat, Manganosulfat, Kaliumiodid, Natriumselenat), Vitamine (C, E, Niacin, Pantothensäure, B6, Thiamin, Riboflavin, A, Folsäure, K, Biotin, D), Emulgator (E471), Verdickungsmittel (E407), Aromen, Säureregulator (E330). Allergene: Keine Nährwerte pro 100 ml: Nährwert Pro 100 ml Brennwert 105 kcal Fett 4,8 g - davon gesättigte Fettsäuren 0,8 g Kohlenhydrate 12,7 g - davon Zucker 3,5 g Eiweiß 3,0 g Salz 0,12 g Verzehrempfehlung: Verzehren Sie täglich die empfohlene Menge gemäß den Anweisungen Ihres Arztes oder Ernährungsberaters. Hinweis: Die angegebene empfohlene Tagesmenge darf nicht überschritten werden. Aufbewahrung: Kühl, trocken und lichtgeschützt lagern. Nach dem Öffnen im Kühlschrank aufbewahren und innerhalb von 24 Stunden verbrauchen. Nettofüllmenge: 200 ml Herstellerdaten: Nutricia GmbH Deutscher Platz 1 04103 Leipzig 16499697 Nahrungsergänzungsmittel... x Martin Wirtz Martin602,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Milupa PKU 2 Mix Pulver 400 gBitte achten Sie auf eine abwechslungsreiche und ausgewogene Ernährung und gesunde Lebensweise. Milupa PKU 2 Mix – Ein speziell entwickeltes Pulver zur diätetischen Behandlung von Phenylketonurie (PKU). Diese ausgewogene Aminosäurenmischung ist für...205,49 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Lobis, Marlene: Südtiroler GasthausSüdtiroler Gasthaus , Gastfreundschaft, Leidenschaft und geerdeter Genuss. Eine kulinarische Reise durch Südtirol. Hinter der Marke "Südtiroler Gasthaus" stehen 29 sehr individuelle Familienbetriebe, vor allem aber Menschen, die mit Leidenschaft ihre Gäste bewirten. Für ihre tägliche Arbeit haben sie sich gemeinsam hohe Qualitätskriterien gesetzt, die unabhängig überprüft werden. Sie achten auf kleine Kreisläufe, wählen gezielt einheimische, saisonale Produkte und verarbeiten diese nach überlieferten und neu interpretierten Rezepten. Mit diesem Buch unternehmen Sie eine Genusstour zu besonderen Südtiroler Gasthäusern. Sie erfahren von Herzblut und Ideenreichtum sowie die eine oder andere Anekdote über die Gastgeberinnen und Gastgeber. Im großen Rezeptteil lassen die Wirtsleute Sie in die Kochtöpfe schauen und verraten Ihnen ihre Lieblingsrezepte. , Zündvorrichtungen > Zünd- & Glühanlagen , Erscheinungsjahr: 20230912, Produktform: Leinen, Autoren: Lobis, Marlene, Fotograph: Blickle, Frieder, Redaktion: Gruppe Südtiroler Gasthaus, Seitenzahl/Blattzahl: 191, Keyword: Alto Adige; Familienbeetrieb; Freundschaft; Gast; Gastfreundschaft; Gastgeber; Gasthaus; Gasthäuser; Genuss; Genusstour; Geschichten; HGV; Kochtopf; Kulinarik; Leidenschaft; Lobis; Menschen; Qualität; Qualitätskriterien; Restaurant; Rezepte; Schlutzkrapfen; Stammgäste; Stammlokal; Südtirol; Tirolensie; Tourismus; Touristen; Wein; Weinglas; Wirt; Wirtshaus; Wirtsleute; kulinarisch; regional; regionale Produkte; saisonal, Warengruppe: HC/Themenkochbücher, UNSPSC: 49019900, Warenverzeichnis für die Außenhandelsstatistik: 49019900, Länge: 248, Breite: 193, Höhe: 24, Gewicht: 830, Produktform: Gebunden, Genre: Sachbuch/Ratgeber,32,00 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Klassen, Julie: Die Pension am MeerDie Pension am Meer , Als der Tod ihres Vaters sie verarmt zurücklässt, überredet Sarah Summers ihre Schwestern, ihr Haus an der Küste von Devonshire für Gäste zu öffnen, um ihre kranke Mutter zu versorgen. Die vier Schwestern sind fest entschlossen zusammenzuhalten und beginnen gemeinsam das neue Unternehmen. Bald übernachten die unterschiedlichsten Gäste bei ihnen in der Pension. Und für jede der Schwestern beginnt eine ganz eigene Geschichte: Georgiana wird sich den gesellschaftlichen Konventionen nicht so einfach fügen, Emily bezaubert alle mit ihrem Charme, Sarah lernt einen mysteriösen, schottischen Witwer kennen und Violas innere Narben beginnen zu heilen, auch wenn die äußeren bleiben. Eine bezaubernde Geschichte, die zeigt, dass Neuanfänge immer möglich sind. , Hochspannungssicherungen & -trennschalter > Elektro- & Hybridautoteile , Erscheinungsjahr: 20231207, Produktform: Leinen, Autoren: Klassen, Julie, Übersetzung: Naumann, Susanne, Seitenzahl/Blattzahl: 472, Themenüberschrift: FICTION / Romance / Historical / General, Keyword: Devonshire; England; Familie; Geschwister; Geschwisterbeziehungen; Gästehaus; Jane Austen; Küste; Liebe; Narben; Neuanfang; Pension; Regency-Ära; Romantik; Schwester; Zusammenhalt; historischer Roman, Fachschema: Englische Belletristik / Roman, Erzählung, Fachkategorie: Historischer Roman~Belletristik: allgemein und literarisch, Interesse Alter: für Frauen und/oder Mädchen~Bezug zu Christen und christlichen Gruppen, Warengruppe: HC/Belletristik/Romane/Erzählungen, UNSPSC: 49019900, Warenverzeichnis für die Außenhandelsstatistik: 49019900, Länge: 215, Breite: 145, Höhe: 45, Gewicht: 662, Produktform: Gebunden, Genre: Belletristik,25,00 €*Versand: 0,00 €Sichere Weiterleitung zum Anbieter
-
Wie entsteht Phenylketonurie?
Phenylketonurie entsteht aufgrund eines genetischen Defekts, der dazu führt, dass der Körper nicht in der Lage ist, das Enzym Phenylalanin-Hydroxylase zu produzieren. Dieses Enzym ist notwendig, um Phenylalanin in Tyrosin umzuwandeln. Wenn dieser Prozess gestört ist, sammelt sich Phenylalanin im Körper an und kann schädliche Auswirkungen haben. Unbehandelt kann dies zu einer Ansammlung von Phenylalanin im Gehirn führen, was zu geistiger Behinderung und anderen neurologischen Problemen führen kann. Die Erkrankung wird in der Regel durch einen Bluttest bei Neugeborenen diagnostiziert. **
-
Wie viele Menschen haben PKU?
PKU, auch bekannt als Phenylketonurie, ist eine seltene genetische Stoffwechselstörung, die durch einen Mangel an einem Enzym verursacht wird, das Phenylalanin abbaut. Schätzungen zufolge betrifft PKU etwa 1 von 10.000 bis 15.000 Neugeborenen weltweit. Dies bedeutet, dass nur eine sehr kleine Anzahl von Menschen von dieser Erkrankung betroffen ist. Aufgrund der Seltenheit von PKU gibt es spezialisierte Behandlungszentren und Programme, die sich auf die Betreuung von Patienten mit dieser Störung konzentrieren. Die frühzeitige Diagnose und Behandlung von PKU sind entscheidend, um Komplikationen zu vermeiden und eine gute Lebensqualität zu gewährleisten. **
-
Was essen bei Phenylketonurie?
Bei Phenylketonurie ist es wichtig, eine spezielle Diät einzuhalten, die arm an Phenylalanin ist. Lebensmittel wie Fleisch, Fisch, Eier, Milchprodukte, Nüsse und Hülsenfrüchte sind reich an Phenylalanin und sollten vermieden werden. Stattdessen sollten Lebensmittel wie Obst, Gemüse, Reis, Kartoffeln und spezielle eiweißarme Produkte verzehrt werden. Es ist wichtig, regelmäßig den Phenylalanin-Spiegel im Blut zu überwachen und sich von einem Ernährungsberater oder Arzt beraten zu lassen, um sicherzustellen, dass die Diät ausgewogen und den individuellen Bedürfnissen angepasst ist. Es ist auch ratsam, spezielle Nahrungsergänzungsmittel einzunehmen, um sicherzustellen, dass der Körper alle notwendigen Nährstoffe erhält. **
-
Wie wird Phenylketonurie vererbt?
Phenylketonurie wird autosomal-rezessiv vererbt, was bedeutet, dass beide Elternteile das mutierte Gen tragen müssen, um die Krankheit an ihr Kind weiterzugeben. Wenn beide Elternteile Träger des mutierten Gens sind, besteht eine 25%ige Wahrscheinlichkeit, dass ihr Kind die Krankheit entwickelt. Wenn nur ein Elternteil das mutierte Gen trägt, wird das Kind lediglich zum Träger des Gens, ohne Symptome zu zeigen. Die Vererbung der Phenylketonurie folgt also einem klaren genetischen Muster. **
* Alle Preise verstehen sich inklusive der gesetzlichen Mehrwertsteuer und ggf. zuzüglich Versandkosten. Die Angebotsinformationen basieren auf den Angaben des jeweiligen Shops und werden über automatisierte Prozesse aktualisiert. Eine Aktualisierung in Echtzeit findet nicht statt, so dass es im Einzelfall zu Abweichungen kommen kann. ** Hinweis: Teile dieses Inhalts wurden von KI erstellt.